
导读
代谢重编程是癌症的常见特征,肝细胞癌(HCC)也不例外:胆固醇和脂肪酸(FA)合成明显增强,与肿瘤干性、进展和不良预后相关。甲羟戊酸(MVA)通路负责胆固醇合成,在多种癌症中上调,但它的驱动因子是什么、如何参与HCC的脂质代谢重编程,此前并不清楚。SREBP1/2是脂肪酸和胆固醇合成的主转录因子,它与转录因子SP1在肝癌干细胞(LCSCs)中如何协作,也一直缺乏系统研究。
2026年6月,中山大学附属第五医院赵志举/肖非团队在Science Advances发表题为“PMVK drives hepatocarcinogenesis via SP1 phosphorylation–mediated lipid metabolic reprogramming”的研究。作者用代谢聚焦的CRISPR筛选找到了磷酸甲羟戊酸激酶(PMVK),MVA通路中的一个激酶,它在HCC干性和进展中扮演了关键角色。机制层面,PMVK直接磷酸化转录因子SP1的Thr355位点,增强SP1的DNA结合能力,并促进其与脂质代谢主调控因子SREBP1/2的相互作用,由此开启胆固醇和脂肪酸的从头合成。临床样本显示,PMVK和磷酸化SP1(T355)水平越高,HCC患者预后越差。SP1抑制剂光辉霉素A(MTA)则能有效抑制PMVK驱动的肿瘤发生。
研究结果
▊▏01.PMVK是HCC干性和恶性进展的必需因子
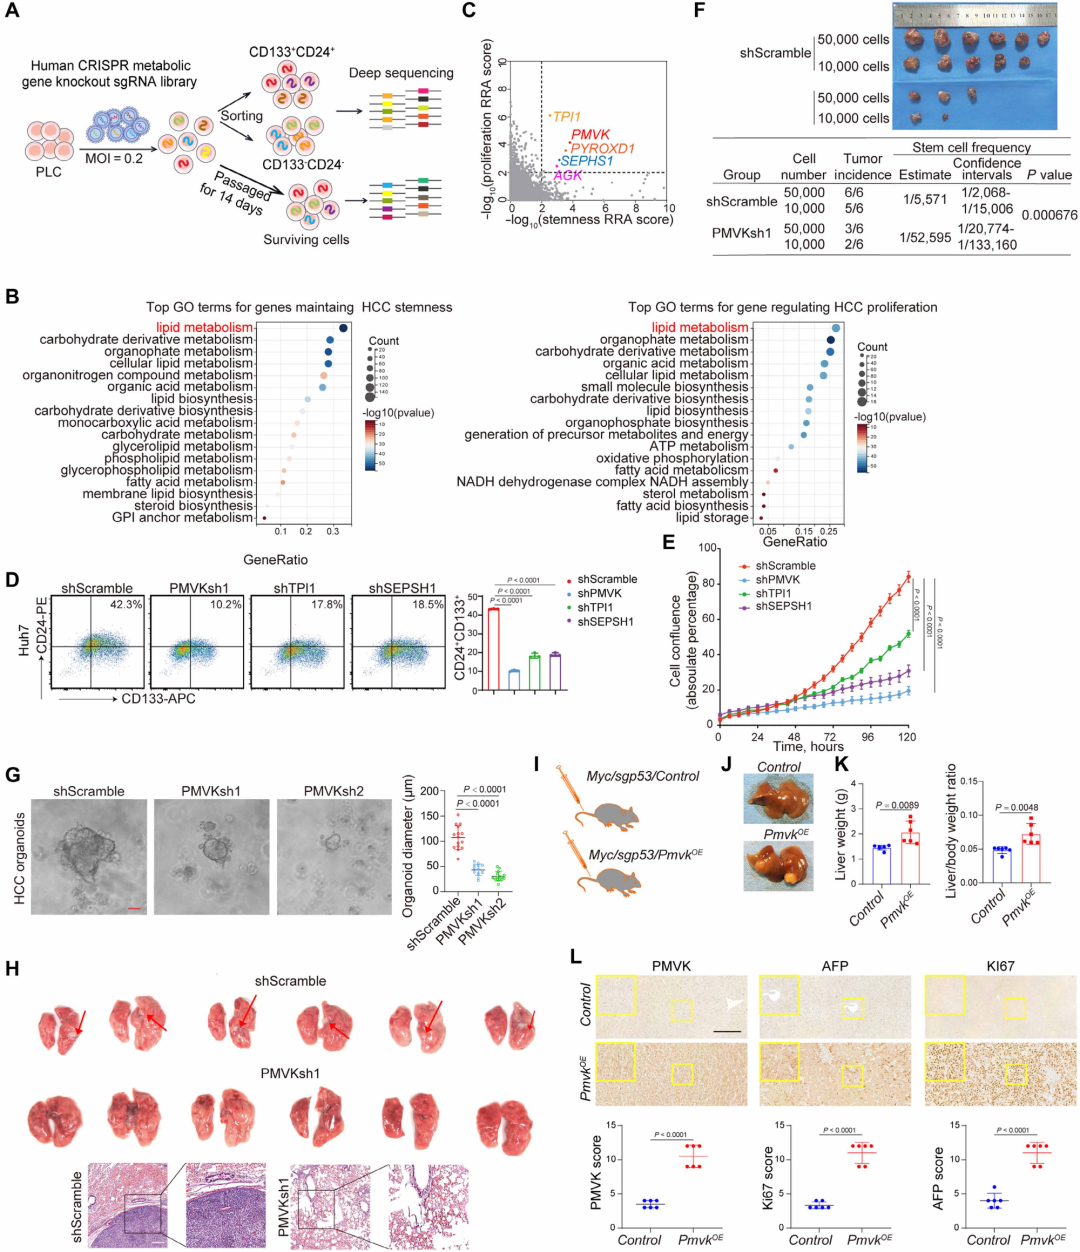
为系统鉴定HCC干性和进展的代谢调控因子,研究团队在PLC/PRF/5(PLC)细胞中转导了基于代谢的CRISPR-Cas9 gRNA文库,设计了两个平行筛选策略:干性筛选(利用CD24+CD133+ LCSCs的强肿瘤起始能力,分选CD24+CD133+和CD24-CD133-群体)和增殖筛选(培养14天后收集存活细胞),通过二代测序定量各群体的gRNA丰度(图1A)。
MAGeCK分析鉴定出多个已知的癌干性和增殖调控因子(INPP5D、GRIK2、PRPS1、PKM),GO分析显示筛选命中基因在脂质代谢过程中显著富集(图1B)。两个筛选的重叠基因包括TPI1、PYROXD1、AGK、SEPHS1和PMVK(图1C)。FACS和细胞增殖实验显示PMVK敲低表现出最显著的抑制效果(图1D-E),因此被选为后续研究的重点。TCGA数据分析证实PMVK在HCC组织中显著上调,且高表达与患者生存不良相关。
PMVK敲低后,CD24+CD133+ CSC群体比例和球形成能力显著降低。在NSG小鼠中,PMVK敲低显著降低肿瘤起始能力和CSC频率(极限稀释和连续移植实验)(图1F)。在患者来源的肝癌类器官中,PMVK敲低同样损害肿瘤类器官形成和活力(图1G)。在肺转移模型中,PMVK敲低大幅减少转移发生率(图1H)。
在体内过表达Pmvk的流体动力学转染模型中(共递送p53 sgRNA和c-Myc过表达质粒),Pmvk过表达小鼠发育出更大的肝脏,肝体比更高(图1I-K),IHC染色显示肿瘤中AFP和Ki-67阳性细胞比例更高(图1L)。这与此前肝脏特异性PMVK缺失抑制HCC生长的报道一致。
小结:代谢CRISPR筛选锁定了PMVK:敲低它在体内外都能抑制HCC干性、生长和转移,过表达则促进肝癌发生。
▲ 图1
▊▏02.PMVK通过驱动胆固醇和脂肪酸生物合成促进HCC干性和恶性表型
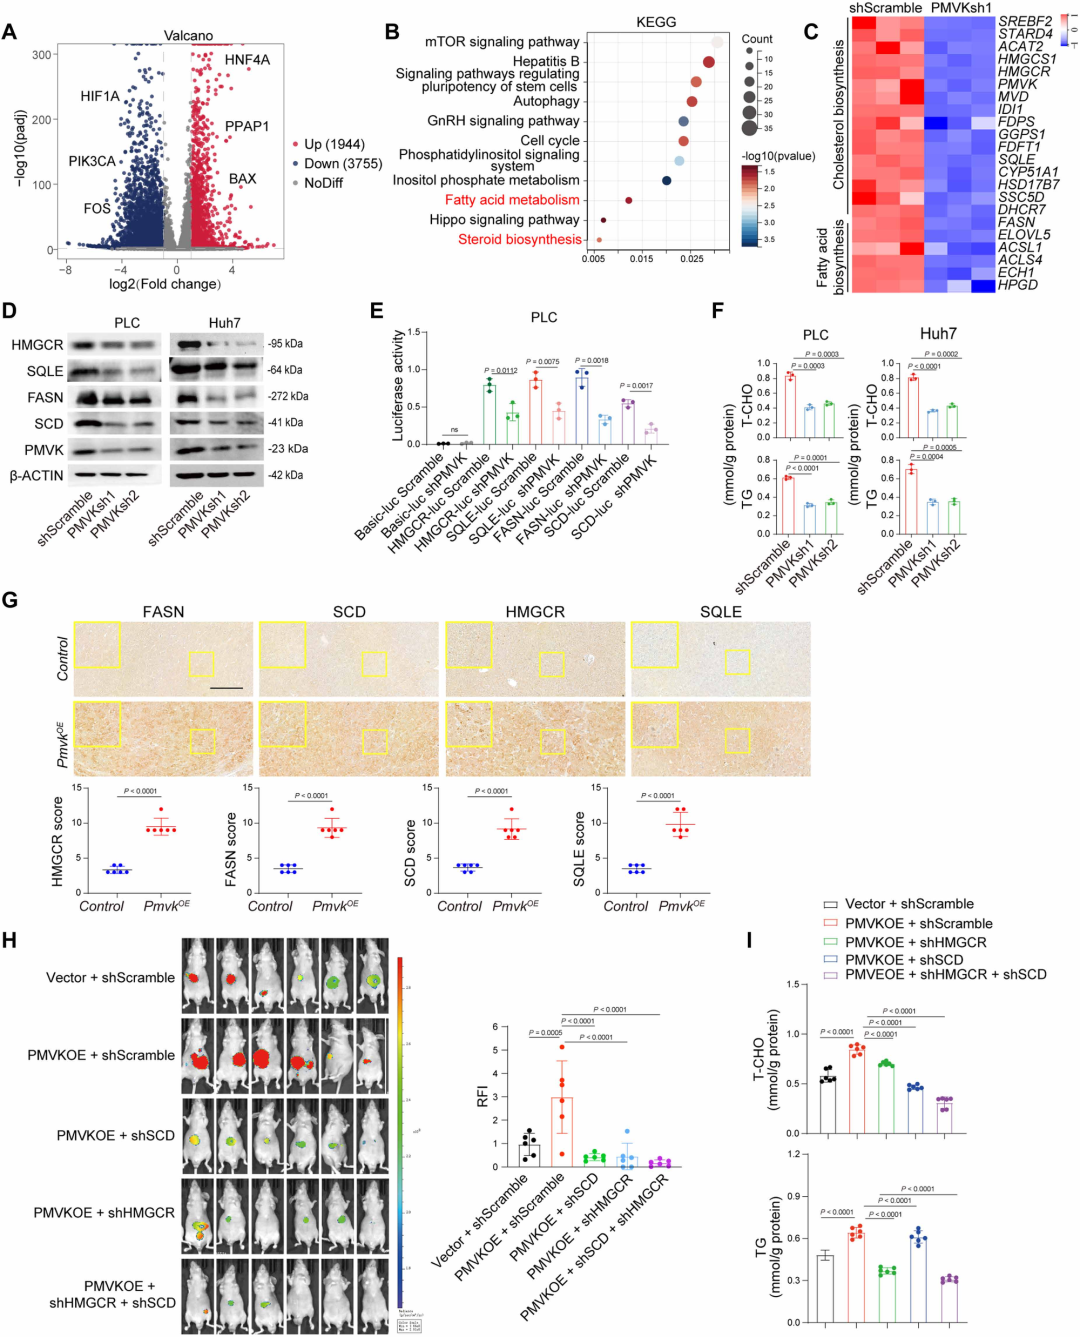
为阐明PMVK促进HCC干性和恶性表型的机制,研究团队进行了PMVK敲低后的RNA-seq分析。结果显示致癌基因(FOS、PIK3CA、HIF1A)下调,抑癌基因(BAX、RRAP1、HNF4A)上调(图2A)。GO分析表明PMVK敲低抑制了脂质代谢相关基因,包括脂肪酸代谢、类固醇生物合成和磷脂酰肌醇信号通路(图2B),提示脂质代谢重编程是PMVK致癌功能的核心。
尽管PMVK的经典功能是催化MVA通路中5-二磷酸甲羟戊酸(MVA-5PP)的生成,但GO分析提示其在脂肪酸合成中具有更广泛的作用。PMVK敲低显著降低MVA通路基因(HMGCR、SQLE)和脂肪酸合成基因(SCD、FASN)的表达(图2C-E),并导致细胞内胆固醇、脂肪酸、脂滴含量和整体脂质种类显著减少(图2F)。相反,Pmvk过表达小鼠肿瘤中HMGCR、SQLE、FASN和SCD1表达升高(图2G)。
回补实验中,HMGCR或SCD敲低显著逆转了PMVK过表达引起的HCC干性、球形成、增殖、迁移和侵袭增强。在正位移植模型中,PMVK过表达加速肿瘤生长,而HMGCR或SCD敲低显著减弱该效应(图2H-I)。有意思的是,补充MVA-5PP只能轻微恢复PMVK敲低细胞的干性和增殖,胆固醇却能有效逆转这些缺陷,说明PMVK主要通过协调脂质生物合成的转录程序起作用,这一作用在很大程度上独立于它的催化产物MVA-5PP。
小结:PMVK对胆固醇和脂肪酸合成转录程序的调控,是它驱动HCC干性和肿瘤发生的主要方式,这一作用基本不依赖催化产物MVA-5PP。
▲ 图2
▊▏03.PMVK以激酶活性依赖的方式驱动HCC干性和恶性进展
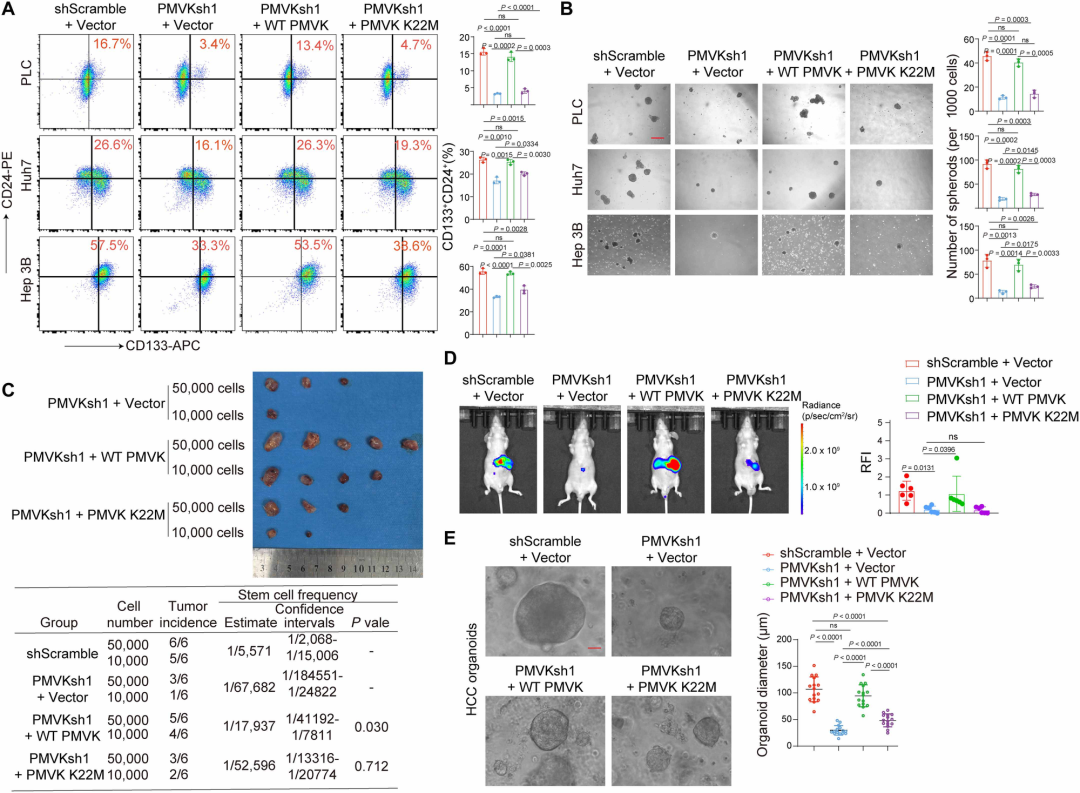
研究团队进一步探究PMVK的致癌功能是否依赖于其催化活性。在PMVK敲低细胞中重新表达野生型(WT)PMVK或激酶失活突变体(K22M),Western blot确认两者表达水平相当。WT PMVK能有效恢复CD24+CD133+ CSC群体和球形成能力,而K22M突变体的恢复效果明显变差(图3A-B),说明PMVK的激酶活性对维持HCC干性不可或缺。
在极限稀释实验中,WT PMVK显著恢复肿瘤起始频率,而K22M突变体无效(图3C)。WT PMVK的功能恢复还延伸至增殖、迁移和侵袭(图3D),在患者来源类器官中同样如此(图3E)。在脂质合成方面,WT PMVK能恢复脂滴含量、总胆固醇、甘油三酯及HMGCR、SQLE、SCD、FASN水平,而K22M突变体无效。
小结:PMVK促进HCC干性、致瘤性和脂质合成,都严格依赖其激酶活性,这提示PMVK可能还藏着一手非经典的蛋白激酶功能。
▲ 图3
▊▏04.PMVK直接结合并磷酸化SP1的Thr355位点
为鉴定PMVK调控HCC干性的直接底物,研究团队对PMVK免疫沉淀物进行了质谱分析,发现PMVK与转录因子SP1的特异性相互作用(图4A)。免疫荧光证实PMVK在细胞质和细胞核中均有定位,与SP1在核内共定位。邻近连接实验显示HCC组织中PMVK-SP1相互作用信号显著强于正常肝组织。共免疫沉淀(Co-IP)、表面等离子共振(SPR)和GST pulldown实验进一步证实了直接物理相互作用(图4B-D)。
PMVK敲低降低SP1磷酸化但不改变其蛋白水平(图4E)。该磷酸化可被WT PMVK恢复,但K22M突变体不能(图4F)。体外激酶实验进一步给出直接证据:纯化的WT PMVK就能磷酸化SP1,K22M则不行(图4G),排除了其他激酶混入的可能。
通过一系列SP1截短突变体将PMVK互作域定位在D2片段(251-459位氨基酸)(图4H)。系统突变三个候选苏氨酸残基后,鉴定出Thr355为关键磷酸化位点,突变为丙氨酸(T355A)可完全消除PMVK诱导的SP1磷酸化(图4I-J)。在HCC细胞中,PMVK与WT SP1共表达可显著增加SP1磷酸化,而T355A突变体则不能。
小结:PMVK直接结合并磷酸化SP1的Thr355位点,这一位点特异的修饰是PMVK行使致癌功能的前提。体外激酶实验和突变体分析,已经把其他激酶的可能性排除干净。
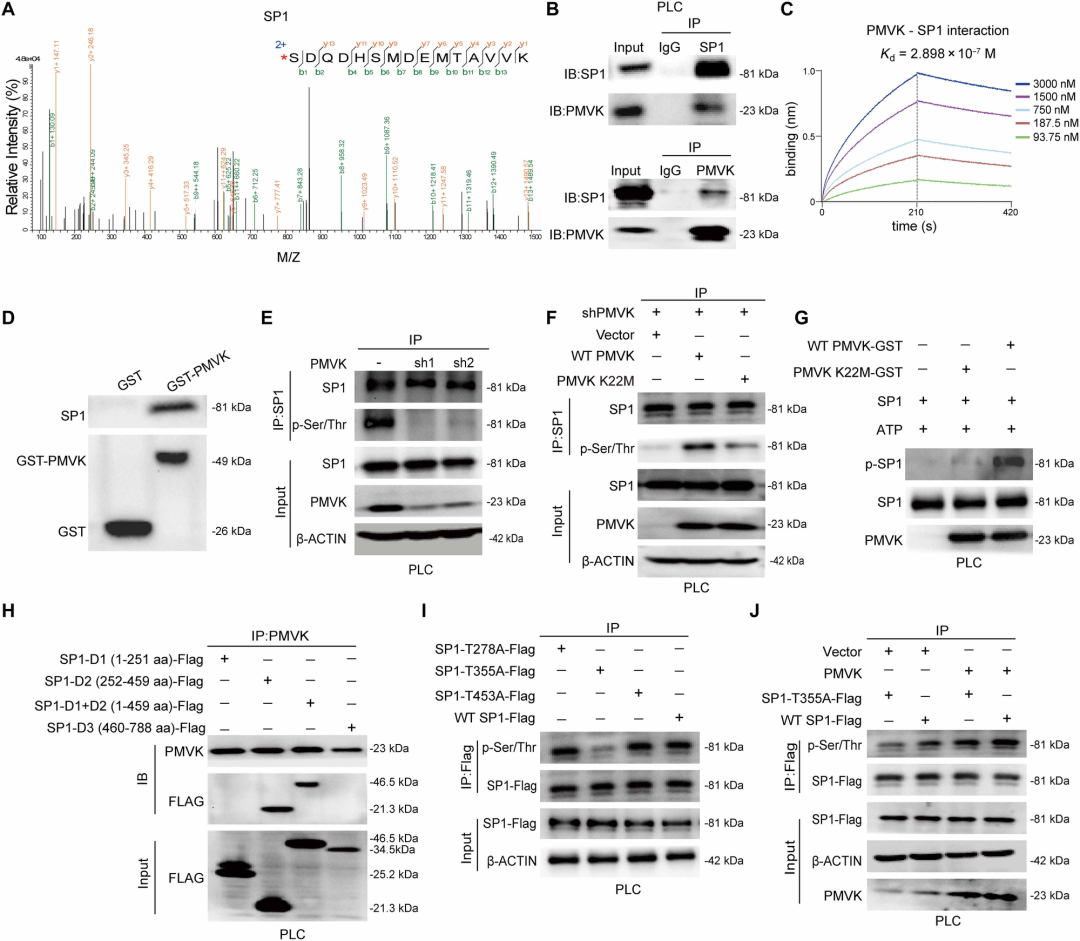
▲ 图4
▊▏05.SP1 Thr355磷酸化驱动HCC干性和脂质代谢重编程
为明确SP1 Thr355磷酸化的功能意义,研究团队在PMVK敲低细胞中回补WT SP1或磷酸模拟突变体SP1 T355D。SP1 T355D显著恢复CD24+CD133+ CSC群体和球形成能力,而WT SP1仅轻微效果。在体内,T355D恢复肿瘤起始能力和CSC频率(图5A),并恢复患者来源类器官活力(图5B)。磷酸模拟突变体还挽救了PMVK敲低导致的增殖、克隆形成、迁移和侵袭缺陷。
在脂质代谢方面,SP1 T355D过表达(而非WT SP1)显著恢复PMVK敲低细胞的胆固醇、甘油三酯和脂滴水平(图5C-D),并恢复HMGCR、SQLE、SCD、FASN等关键酶的表达。
CUT&Tag实验揭示了转录机制:SP1 T355D显著增强SP1的基因组DNA结合能力,而T355A严重损害该能力(图5E)。SP1 T355D特异性富集于HMGCR、SQLE、FASN和SCD的启动子区域(图5F),KEGG通路分析证实该磷酸化依赖的结合程序与脂肪酸和类固醇生物合成密切相关(图5G)。EMSA验证了SP1 T355D显著增强与这些基因启动子的蛋白-DNA复合物形成。
在正位移植模型中,SP1 T355D(而非WT或T355A)可挽救PMVK敲低抑制的肿瘤生长(图5I)。IHC分析显示PMVK敲低后pSP1(T355)、FASN、SCD、HMGCR和SQLE协调降低,SP1 T355D特异性恢复(图5J)。
PMVK-SP1调控轴在其他癌种里可能同样保守:前列腺癌细胞中敲低PMVK,也会特异性降低SP1 Thr355磷酸化、损害球形成能力,而SP1 T355D可以把这些缺陷补回来。
小结:PMVK对SP1 Thr355的磷酸化,增强了后者的DNA结合和转录活性,支撑起HCC干性和肿瘤发生所需的脂质合成程序。这套机制在别的癌种里也可能成立。
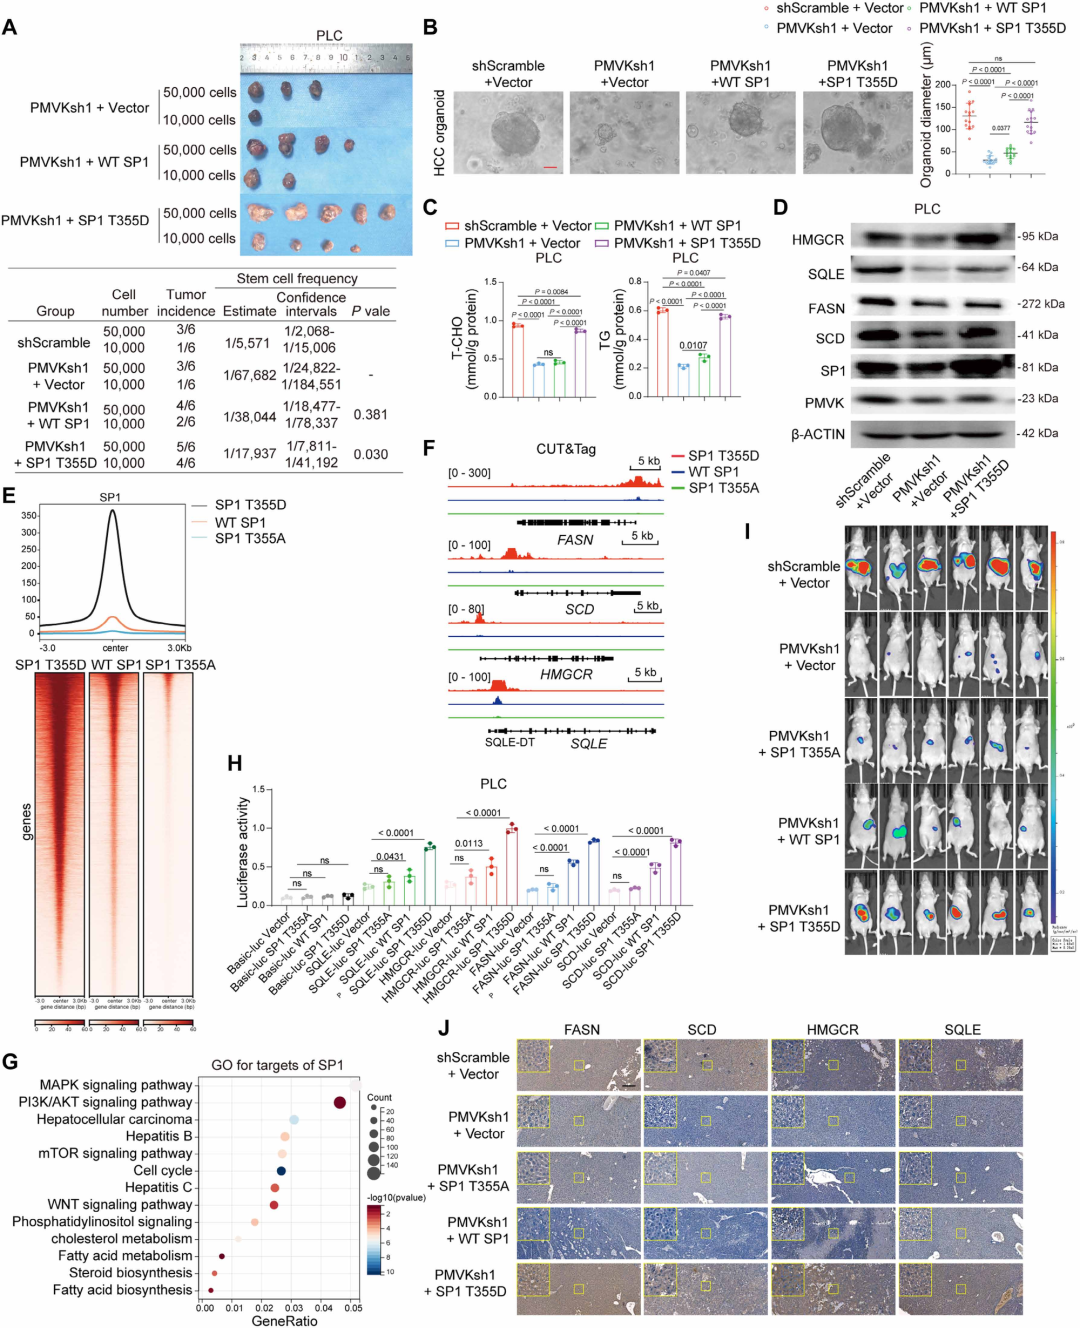
▲ 图5
▊▏06.SP1 Thr355磷酸化增强核SREBP1/2招募,转录激活脂质合成关键酶
SREBP1/2是调控脂质生物合成基因表达的主转录因子。SP1此前被报道为SREBP1/2的辅因子,可招募核SREBP1/2至SRE序列。研究团队探究SP1磷酸化是否影响SP1与SREBP1/2的亲和力及SREBP1/2的靶基因表达。
Co-IP实验证实WT SP1与核SREBP1/2相互作用(图6A),GST pulldown和SPR结合实验进一步确认了直接相互作用(图6B-C)。比较SP1变体发现,SP1 T355D显著增强与核SREBP1/2的相互作用,而T355A相互作用减弱(图6D-F)。
CUT&Tag实验显示SREBP1/2的基因组结合能力在SP1 T355A过表达细胞中被破坏,在T355D过表达细胞中增强(图6G)。这种增强结合在HMGCR、SQLE、FASN和SCD的启动子区域尤为明显(图6H)。SP1 T355D与核SREBP1/2共调控靶基因的GO分析显示其显著参与脂质代谢和HCC进展(图6I)。
小结:磷酸化的SP1(T355)以辅因子身份协助核SREBP1/2上位,转录激活胆固醇和脂肪酸合成基因,把PMVK-SP1-SREBP1/2这条链完整地串了起来。
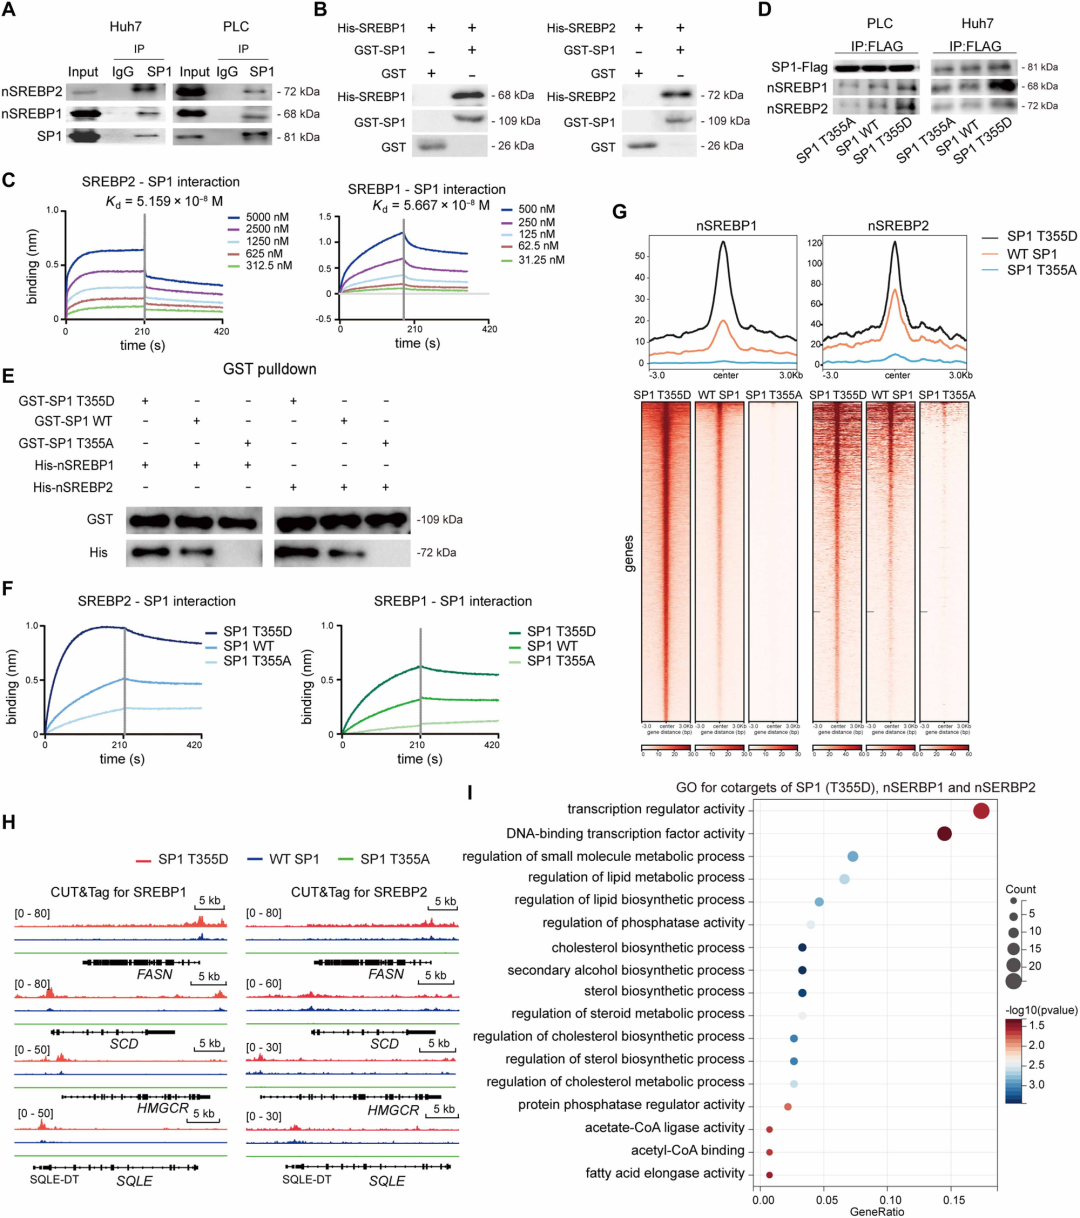
▲ 图6
▊▏07.PMVK和SP1 T355磷酸化水平升高预示HCC患者不良预后
为评估发现的临床相关性,研究团队在112例HCC患者和37例配对癌旁正常组织的队列中进行了IHC分析(图7A)。PMVK和pSP1(T355)在HCC组织中均显著上调(图7B)。PMVK或pSP1(T355)高水平与更短的总生存期显著相关(图7C)。两者高表达还与侵袭性临床病理特征相关,包括晚期肿瘤分期、高TNM分级和微血管侵犯增加。
单因素和多因素Cox回归分析均鉴定PMVK和pSP1(T355)为独立预后因素。相关性分析显示PMVK、pSP1(T355)与关键下游靶标(HMGCR、SQLE、FASN、SCD)水平之间存在显著正相关(图7D),证实了PMVK-SP1轴在人肿瘤中的活性。
小结:PMVK-pSP1(T355)轴与HCC的侵袭性密切相关,是独立的预后生物标志物,临床转化上值得关注。
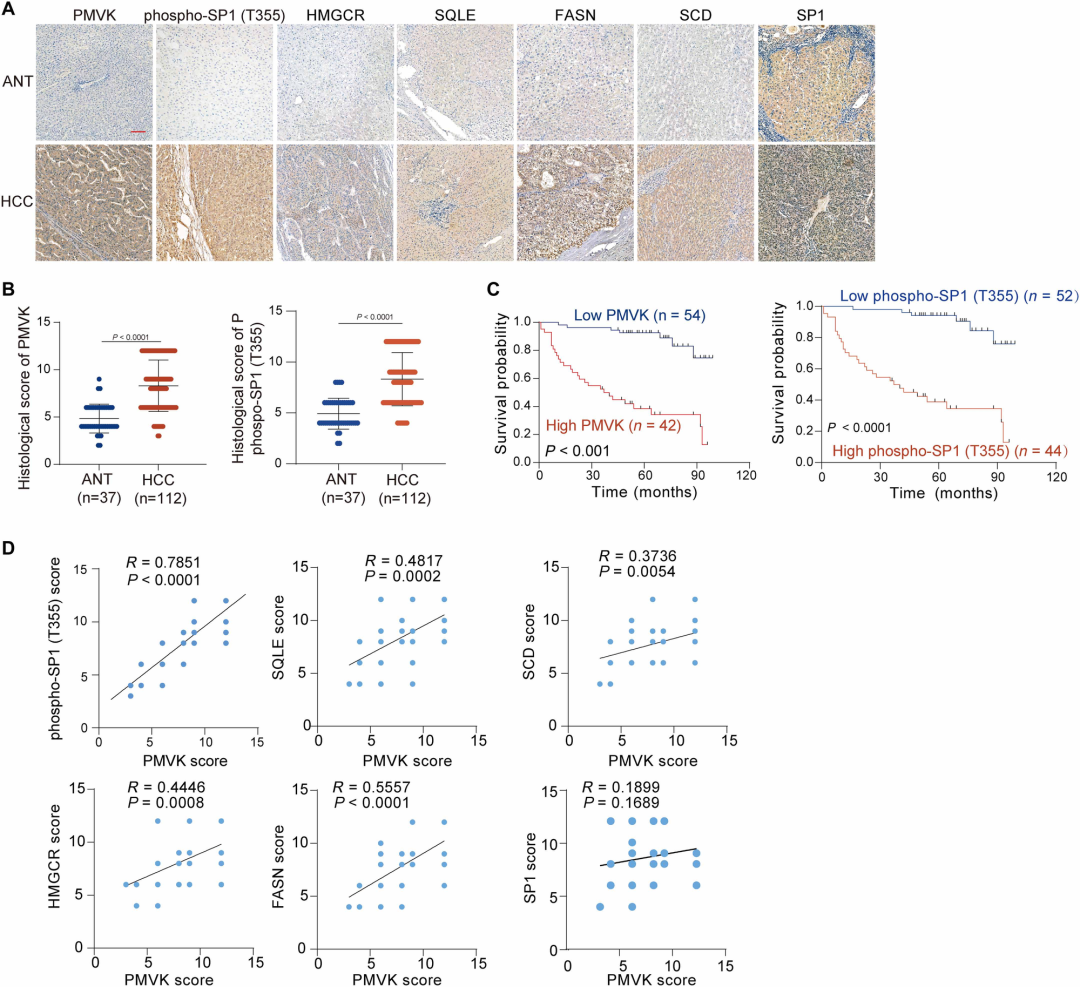
▲ 图7
▊▏08.SP1抑制剂光辉霉素A抑制HCC干性、进展和PMVK驱动的脂质生物合成
既然PMVK-SP1轴是HCC的关键驱动因素,它的各组分自然成了候选药靶。已有特异性PMVK抑制剂报道,但SP1处在多个致癌信号的汇合点上,靶向它的覆盖面更广。研究团队于是评估了SP1抑制剂光辉霉素A(MTA)在HCC模型中的治疗效果。
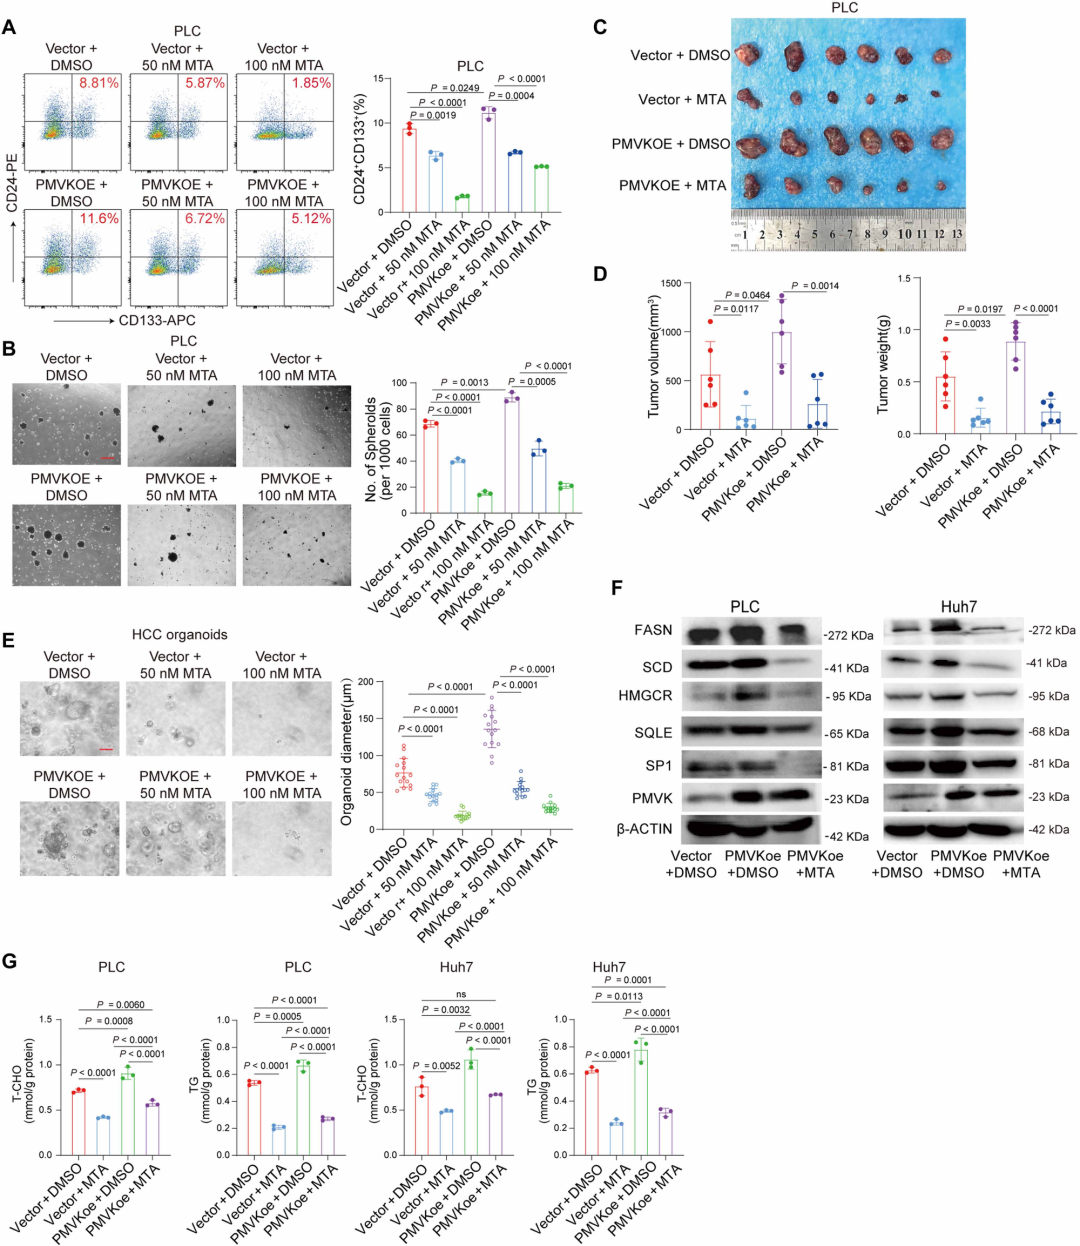
MTA剂量依赖性地降低CD24+CD133+ CSC群体和球形成能力(图8A-B),抑制增殖、迁移和侵袭。在体内,MTA显著抑制小鼠皮下移植瘤生长和患者来源肿瘤类器官活力(图8C-E)。MTA处理有效逆转了PMVK过表达增强的干性、增殖和侵袭,确认SP1是PMVK致癌效应的关键下游介质。
MTA显著降低细胞内胆固醇和脂肪酸水平(图8F-G),消除PMVK过表达的促脂质生成效应,同时抑制关键脂质合成酶表达和减少脂滴积累。组织学分析显示MTA对心、肝、肺、肾、脾等主要器官无明显毒性。研究还发现SREBP1/2(而非SP1)直接结合PMVK启动子,提示存在PMVK-p-SP1-SREBP激活-PMVK上调的正反馈调控回路,双靶向PMVK和SP1可能克服代偿性SREBP活性上调。胆固醇回补可显著逆转MTA对HCC干性的抑制,而MVA-5PP不能,再次证实PMVK以MVA-5PP非依赖方式驱动HCC。
小结:SP1抑制剂MTA在体内外都能抑制HCC干性、肿瘤生长和PMVK驱动的脂质合成,且没观察到明显毒性,提示PMVK-SP1轴是一个可操作的用药靶点。
▲ 图8
研究小结
这项研究把代谢CRISPR筛选、多组学分析和体内外功能验证结合起来,一步步厘清了PMVK-SP1轴在HCC脂质代谢重编程中的角色。几个核心发现值得记一下:
PMVK是HCC干性和恶性进展的关键驱动因子。代谢CRISPR筛选从多个候选基因里挑中了它,敲低后在体内外都抑制HCC干性、生长和转移。
PMVK通过非经典激酶功能驱动脂质代谢重编程。它的致癌作用依赖激酶活性,却基本用不上催化产物MVA-5PP,补胆固醇就能回补,说明PMVK在“兼职”做蛋白激酶。
PMVK直接磷酸化SP1的Thr355位点。体外激酶实验和突变体分析坐实了这一点,这个修饰是PMVK致癌功能的关键开关。
PMVK-SP1(T355)-SREBP1/2轴协调调控胆固醇和脂肪酸合成。T355磷酸化增强SP1的DNA结合和对核SREBP1/2的招募,协同激活HMGCR、SQLE、FASN、SCD等脂质合成基因。
PMVK和pSP1(T355)是HCC的独立预后生物标志物。临床队列里两者高表达,跟不良生存和侵袭性临床特征挂钩。
SP1抑制剂MTA可有效靶向PMVK-SP1轴。MTA在体内外抑制HCC干性和肿瘤生长,安全性好;同时打PMVK和SP1两个靶点,还有望绕开正反馈回路带来的代偿。
这项研究把代谢酶的“兼职”激酶活性、转录因子磷酸化和脂质代谢重编程串在一起,提供了“代谢酶-转录因子-脂质合成”的新思路。转化上也很现实:SP1抑制剂已是上市药物,和PMVK通路联用并不遥远。方法上,代谢CRISPR筛选、RNA-seq、CUT&Tag、靶向脂质组学、类器官和PDX模型的组合,也值得做代谢-转录交叉研究的团队参考。
科似海:精准靶向代谢组学助力肿瘤代谢重编程与肝癌机制研究
回到本文:PMVK-SP1通路的研究里,胆固醇、脂肪酸、甘油三酯的变化,以及MVA-5PP、IPP这些通路中间产物的验证,全都依赖代谢物的精确测定。这些分子含量低、结构相近,对检测平台的灵敏度和特异性要求很高。
科似海生物的高灵敏度LC-MS/MS平台,可以靶向精准定量甲羟戊酸通路全链条代谢物(甲羟戊酸、MVA-5PP、IPP、FPP、GGPP),以及胆固醇及其酯类、脂肪酸合成关键产物、甘油三酯等多种脂质,细胞、组织、血清样本都能测。MVA-5PP这类低丰度磷酸化中间体最考验平台,科似海已经能稳定检出,需要做MVA-5PP功能验证或脂质组学分析的团队,可以直接对接。
【参考文献】
Liu R, Huang C, Xu Z, et al. PMVK drives hepatocarcinogenesis via SP1 phosphorylation–mediated lipid metabolic reprogramming. Sci Adv. 2026;12(26):eaed8866. DOI: 10.1126/sciadv.aed8866

公司公众号
企业微信
微信
咨询
售后
咨询
微信
公众号
 CN