
导读
KRAS是结直肠癌中最常见的突变癌基因,约50%的CRC患者携带KRAS突变。近年来,泛KRAS抑制剂(pan-KRASi)的出现为KRAS突变癌症带来了新希望,但耐药问题仍是临床挑战。耐药机制尚不明确,缺乏有效的联合治疗策略。
2026年6月,中山大学吴小剑/谭静团队在Nature Communications发表题为“Mevalonate pathway rewiring driven by enhancer remodelling confers resistance to KRAS inhibitors in colorectal cancer”的研究。该研究发现:增强子重塑通过激活甲羟戊酸(MVA)通路驱动KRAS抑制剂耐药。机制上,耐药细胞中增强子H3K27ac修饰重塑,上调胆固醇合成通路基因表达,但胆固醇本身并非耐药直接原因。MVA通路来源的法尼基焦磷酸(FPP)通过法尼基化修饰促进KRAS向细胞膜转运,即使在KRAS抑制剂存在下仍维持MAPK信号激活。他汀类药物通过抑制HMGCR阻断MVA通路,有效阻止KRAS膜定位,克服KRAS抑制剂耐药。该研究揭示了表观遗传-代谢耦合驱动KRAS耐药的新机制,为KRAS突变CRC的治疗提供了代谢靶向策略。
研究结果
▊▏01.泛KRAS抑制剂在CRC临床前模型中的体外效应
研究团队建立了22例CRC患者来源类器官(PDOs)和12株商业化CRC细胞系。基因组分析显示KRAS突变以G12X(G12D 22.7%、G12C 9.1%、G12S 4.5%)和非G12变异(G13D 18.2%、Q61H 13.6%)为主。IC₅₀分析显示,约半数KRAS突变PDOs对BI-2865敏感(IC₅₀<5 μM),其余表现为天然耐药(IC₅₀>5 μM)。KRAS突变类型与药物敏感性无显著相关性。商业化CRC细胞系中同样观察到部分KRAS突变细胞系对BI-2865耐药。
Western blot分析显示,耐药CRC模型需要更高浓度的BI-2865才能有效抑制ERK磷酸化。长时间暴露于BI-2865导致p-ERK显著反弹,这种补偿效应在耐药CRC中尤为突出。ERK-KTR报告系统同样证实,BI-2865短暂抑制ERK磷酸化,但长时间处理后重新激活。系统性分析MAPK通路基因突变(H/N-RAS、BRAF、MEK1/2、ERK1/2、NF1)与耐药模式无显著相关性,基线p-ERK活性与BI-2865敏感性亦无关联。这些结果表明,CRC对泛KRAS抑制剂的耐药不太可能由MAPK通路体细胞突变驱动,而是可能涉及表观遗传改变等替代机制。
小结:约半数KRAS突变CRC模型对泛KRAS抑制剂天然耐药,耐药与KRAS突变类型无关,p-ERK再激活是耐药的特征性表现,MAPK通路基因突变无法解释耐药。
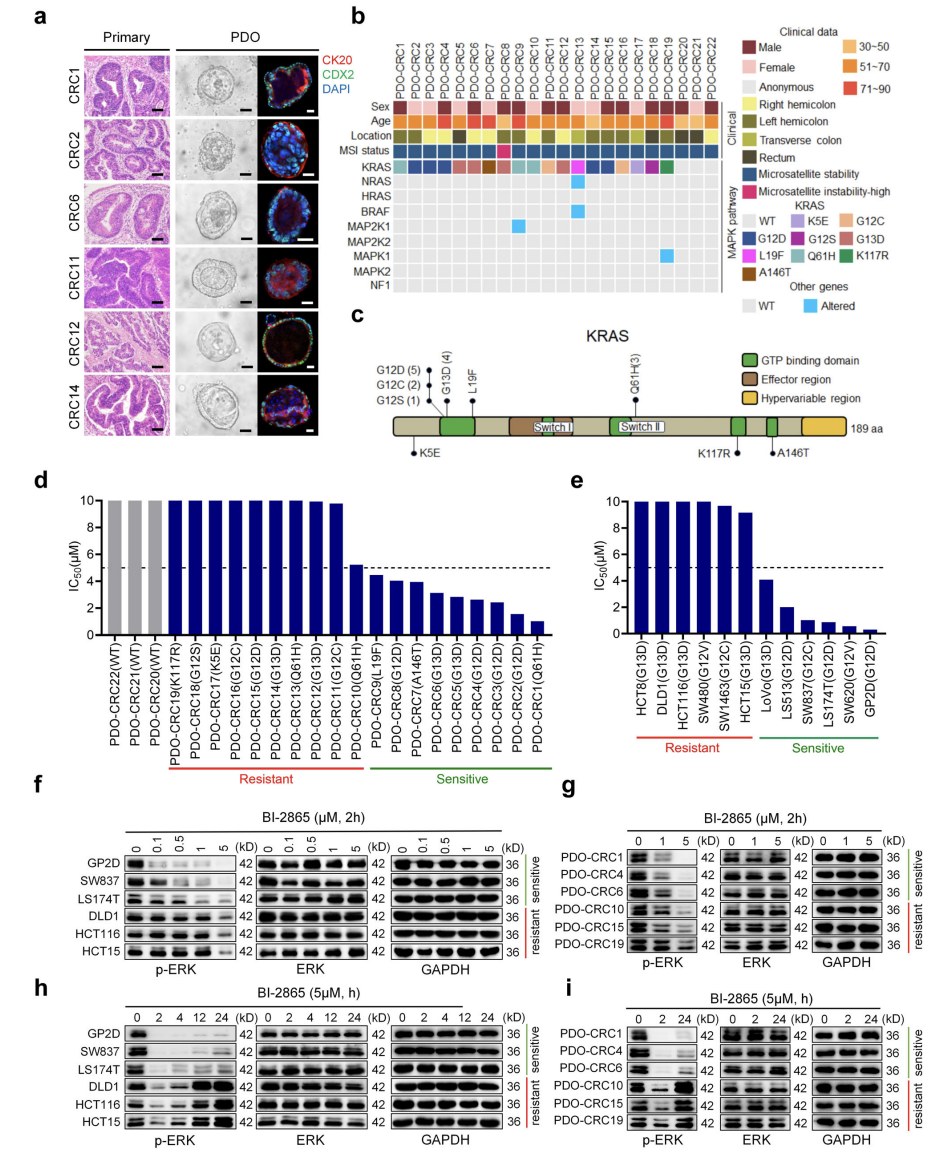
▲ 图1
▊▏02.异常的ERK再激活动力学驱动KRAS抑制剂获得性耐药
为研究泛KRAS抑制剂获得性耐药的分子基础,研究人员将携带KRAS-G13D突变的PDO-CRC5长期暴露于BI-2865以建立获得性耐药模型。短期(2小时)BI-2865处理在敏感和获得性耐药PDOs中均有效抑制p-ERK,但耐药模型需要更高药物浓度才能达到同等抑制。与天然耐药细胞一致,获得性耐药PDOs在持续药物暴露下表现出显著的p-ERK再激活。在LS174T和GP2D细胞中同样建立了BI-2865获得性耐药细胞系。与亲代细胞相比,耐药细胞对BI-2865的增殖抑制不敏感,集落形成能力增强,凋亡减少。获得性耐药细胞的p-ERK再激活同样明显,全外显子测序未发现MAPK通路基因变异。这些结果表明,CRC对KRAS抑制剂的获得性耐药主要由非遗传适应性机制驱动。
小结:获得性耐药模型同样表现出p-ERK再激活特征,全外显子测序排除MAPK通路基因突变的驱动作用,提示表观遗传可塑性是耐药的主要驱动因素。
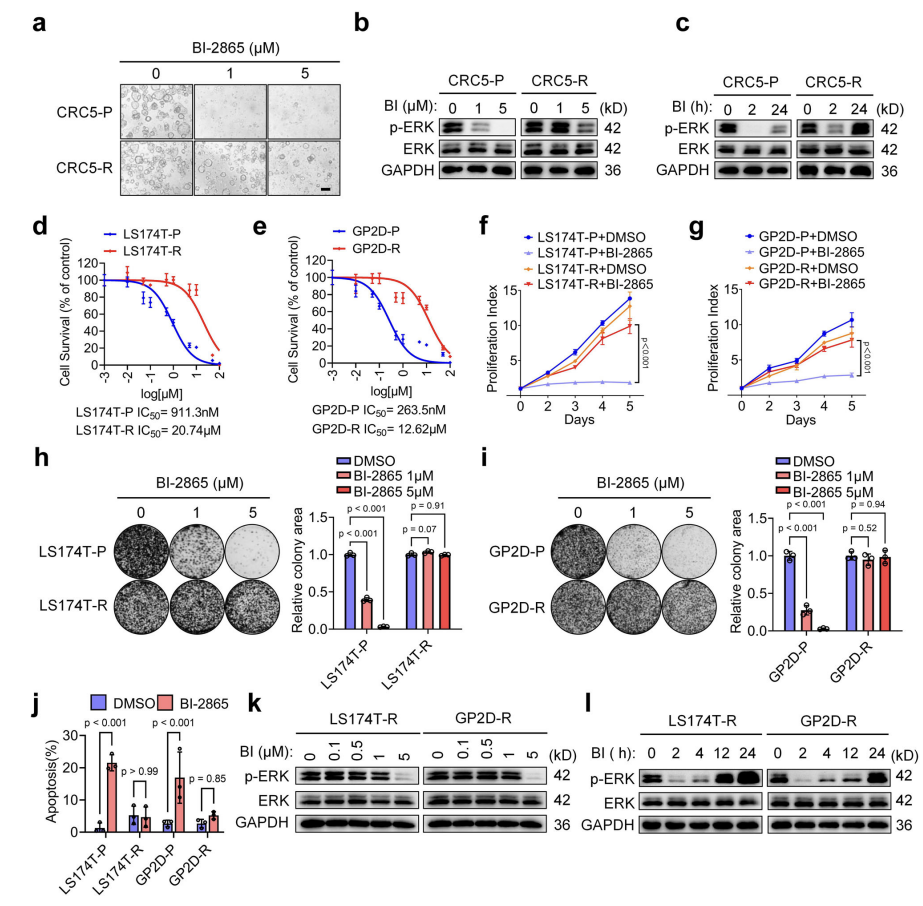
▲ 图2
▊▏03.增强子重塑通过表观遗传激活胆固醇合成驱动KRAS耐药
为探究表观遗传可塑性是否参与KRAS抑制剂耐药,研究人员对敏感和耐药LS174T细胞进行了H3K27ac(活性增强子标记)和H3K4me3(启动子标记)的ChIP-seq分析。耐药细胞中鉴定出3178个获得和3115个丢失的增强子,以及1019个丢失和1131个获得的启动子。整合转录组和染色质分析显示,H3K27ac富集变化与靶基因表达变化显著相关。
GSEA分析鉴定出胆固醇合成通路在耐药细胞中显著富集,ChIP-qPCR和RT-qPCR验证了该通路上调。耐药细胞中胆固醇水平和HMGCR酶活性均升高。在天然耐药PDO中同样观察到胆固醇合成基因H3K27ac富集升高。耐药PDOs对应的患者血清总胆固醇、LDL-C水平显著升高,BMI也更高。
CDK7抑制剂THZ1处理可消除BI-2865诱导的胆固醇合成通路上调和H3K27ac富集。THZ1、YKL-5-124、samuraiclib三种CDK7抑制剂及BET抑制剂JQ1均与BI-2865表现出显著协同效应,抑制p-ERK再激活。RMC-6236(RAS(ON)抑制剂)同样与THZ1协同增效。
小结:增强子重塑驱动胆固醇合成通路上调,耐药患者血清胆固醇和LDL-C升高。CDK7/BET抑制剂可阻断该通路上调并与KRAS抑制剂协同增效。
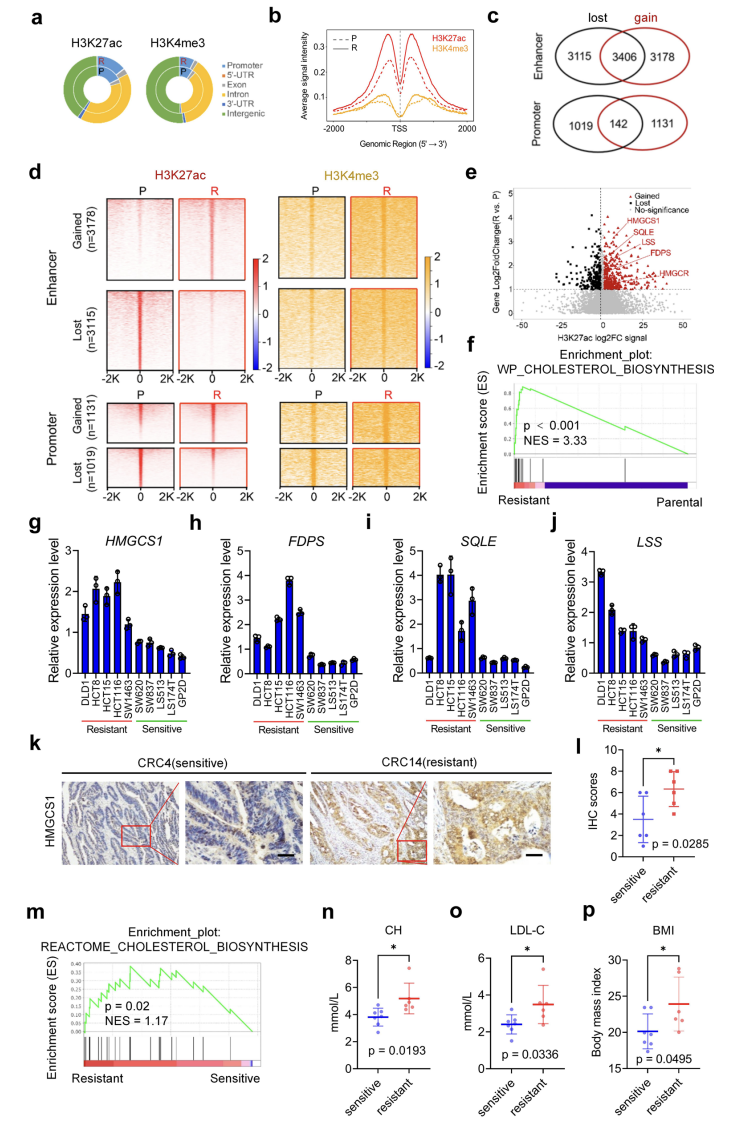
▲ 图3
▊▏04.MVA通路驱动的蛋白法尼基化(而非胆固醇本身)介导耐药
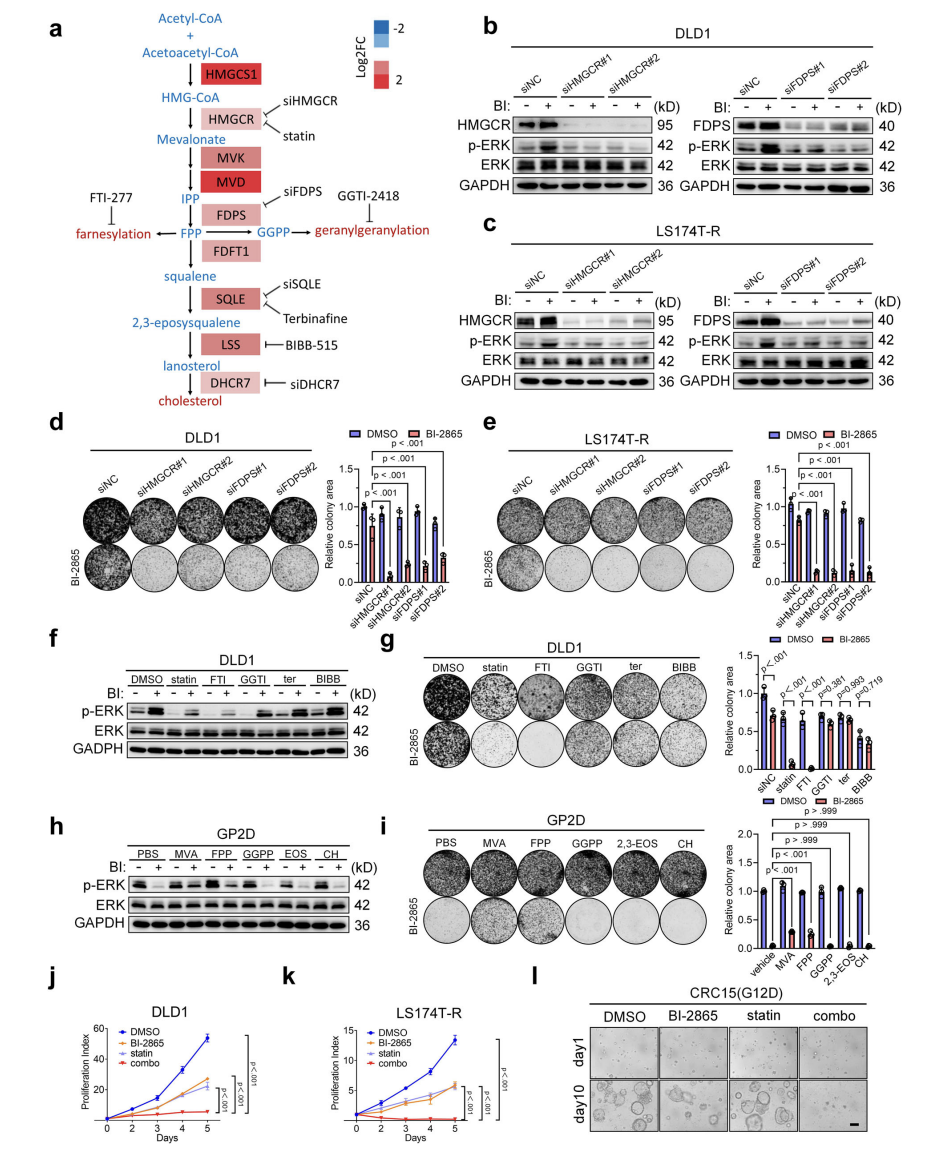
胆固醇耗竭(MβCD处理)或补充均不影响耐药表型或p-ERK水平,说明胆固醇本身并非耐药的直接介质。
胆固醇合成包含MVA通路(提供类异戊二烯用于蛋白异戊二烯化)和下游固醇合成通路。选择性沉默MVA通路关键酶(HMGCR、FDPS)可有效抑制ERK磷酸化并逆转耐药;沉默下游固醇合成酶(SQLE、DHCR7)无此效果。药理学验证一致:HMGCR抑制剂(他汀)和法尼基转移酶抑制剂FTI-277可恢复BI-2865和RMC-6236敏感性并抑制p-ERK再激活;下游SQLE抑制剂(特比萘芬)和LSS抑制剂(BIBB-515)无效。
补充甲羟戊酸(MVA)和法尼基焦磷酸(FPP)——而非GGPP、2,3-环氧角鲨烯或羊毛甾醇——可在敏感细胞中诱导p-ERK再激活并赋予部分耐药。FTI-277阻断KRAS法尼基化并降低BI-2865的IC₅₀。
小结:MVA通路通过提供FPP用于蛋白法尼基化(而非下游胆固醇合成)驱动KRAS抑制剂耐药,他汀和法尼基转移酶抑制剂可逆转耐药。
▲ 图4
▊▏05.MVA通路介导的KRAS膜转运驱动泛KRAS抑制剂耐药
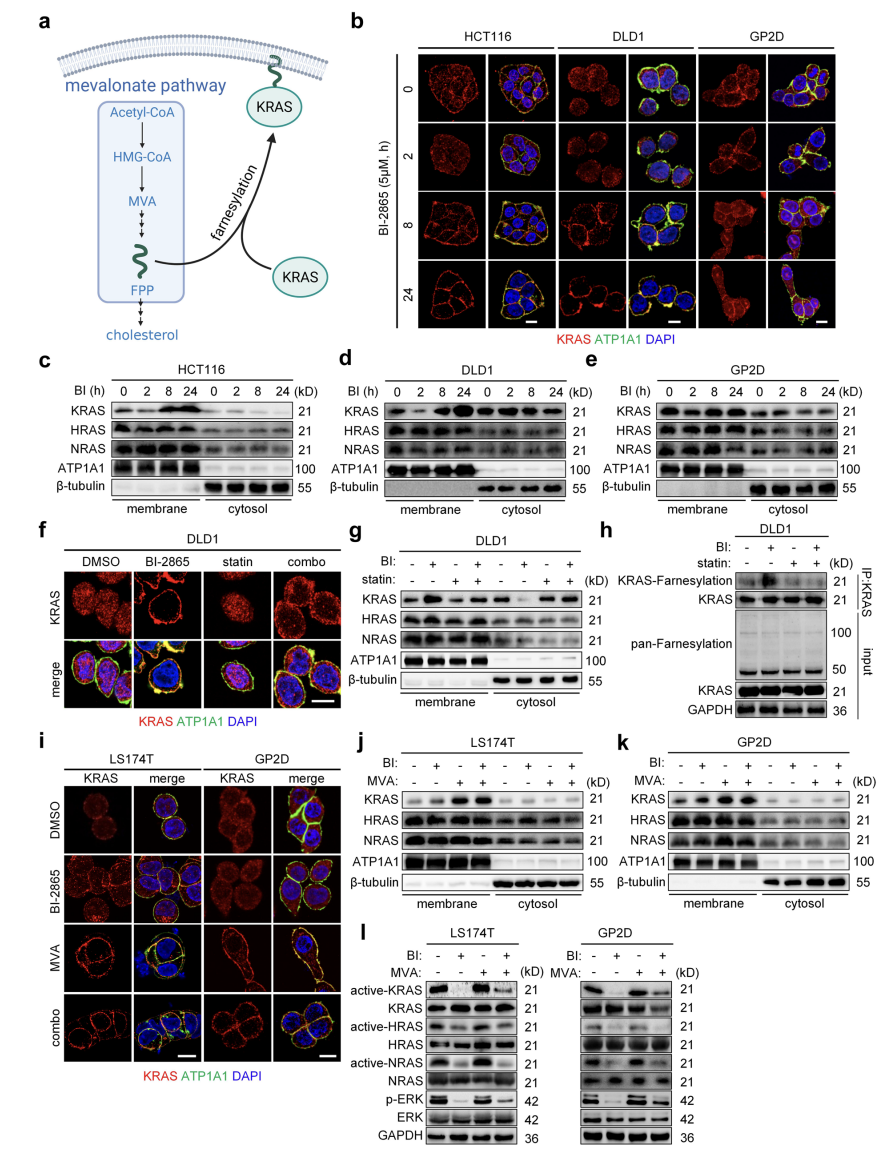
KRAS蛋白需要法尼基焦磷酸(FPP)进行法尼基化修饰以锚定细胞膜和激活下游信号。研究发现,BI-2865处理在耐药细胞(DLD1、HCT116)中诱导KRAS随时间推移逐渐在质膜积累,而在敏感细胞(GP2D)中无此现象。这种积累对KRAS具有特异性——HRAS和NRAS无类似变化,且伴随KRAS特异性激活(HRAS/NRAS仍被抑制)。
他汀联合治疗可有效阻止KRAS在质膜的积累,同样仅针对KRAS而非HRAS/NRAS。亚细胞分级分离证实,BI-2865处理增加膜组分中KRAS水平,他汀共处理可阻断。免疫共沉淀实验证实BI-2865促进KRAS法尼基化,他汀共处理抑制该过程。FTI-277同样阻止KRAS膜积累。
MVA补充在敏感细胞中选择性增强KRAS膜转运(不影响HRAS/NRAS),同时诱导p-ERK再激活,解除KRAS抑制剂对ERK通路的抑制。这些结果建立了完整的因果关系链:MVA通路上调→FPP增加→KRAS法尼基化增强→KRAS膜定位增加→ERK信号再激活→KRAS抑制剂耐药。
小结:MVA通路通过提供FPP促进KRAS法尼基化修饰和膜转运(而非HRAS/NRAS),即使KRAS抑制剂存在仍维持ERK信号激活,是耐药的核心执行机制。
▲ 图5
▊▏06.他汀联合泛KRAS抑制剂在体内克服CRC耐药
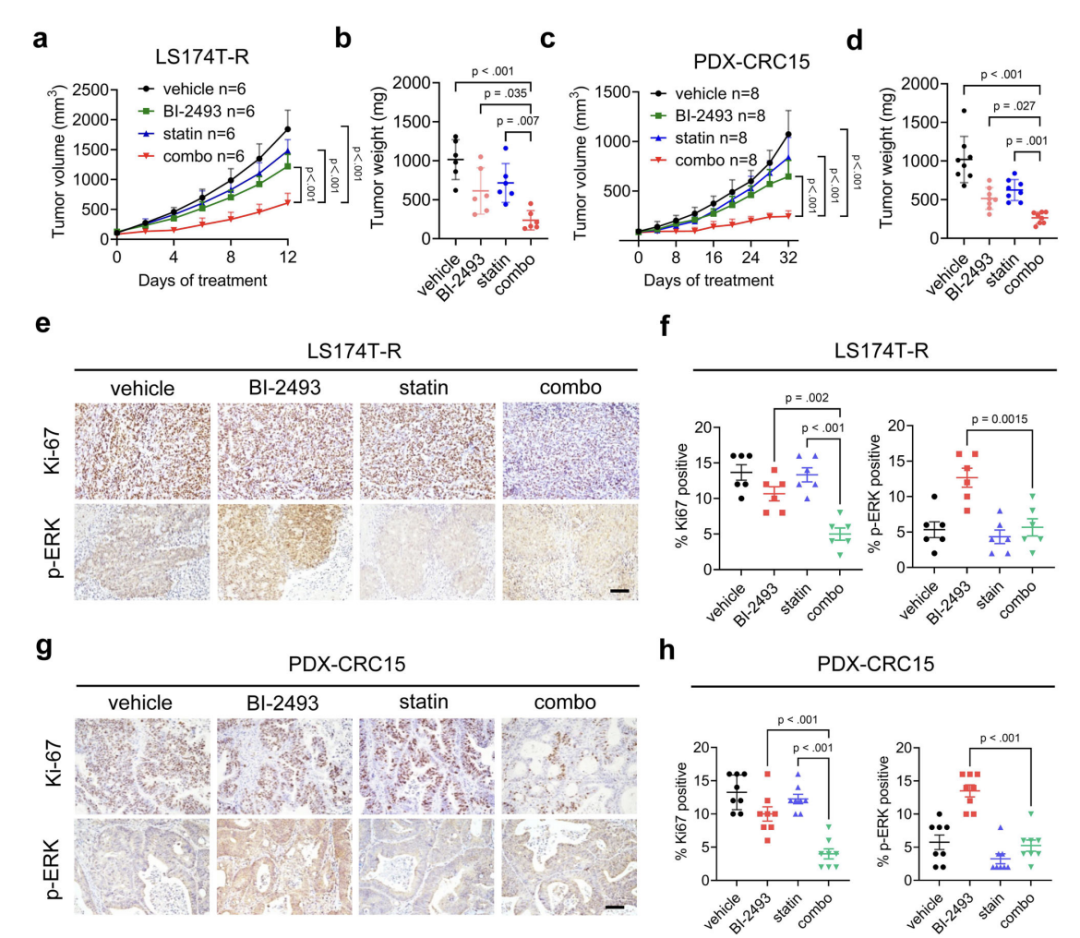
在LS174T-R异种移植模型中,BI-2493(BI-2865的体内优化类似物)联合他汀显著抑制肿瘤生长,优于单药治疗,体重无明显变化。血清生化和组织病理学检查未发现肝肾毒性。
在PDX-CRC15(对KRAS抑制剂天然耐药的患者来源异种移植)模型中,联合治疗同样显著抑制肿瘤生长。免疫组化显示联合治疗组Ki-67和p-ERK表达显著降低。
小结:他汀联合泛KRAS抑制剂在两种体内模型中均协同抑制耐药CRC生长,且安全性良好。
▲ 图6
▊▏07.他汀联合G12C抑制剂在CRC临床前模型中协同增效
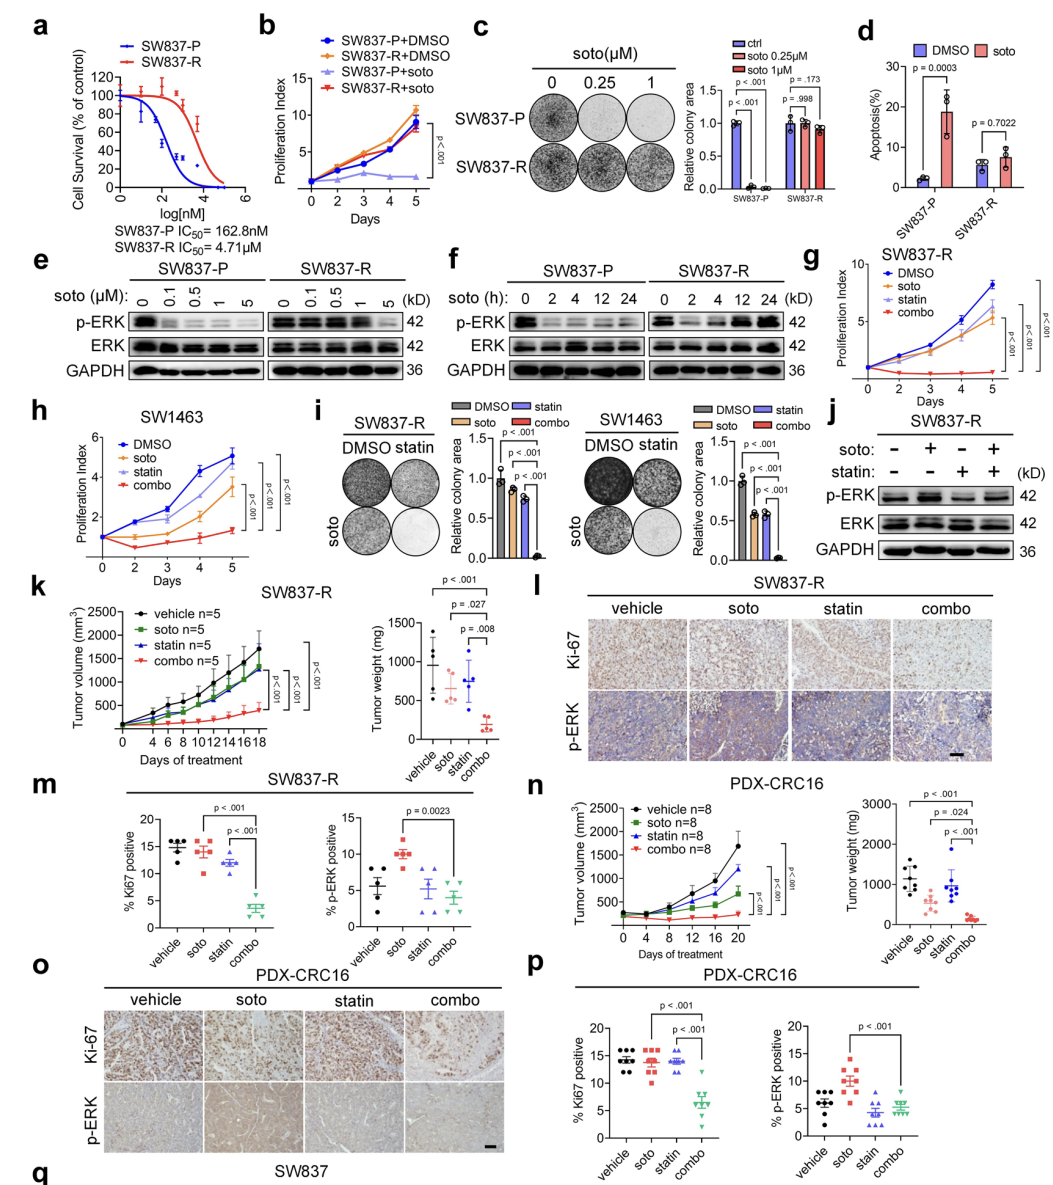
该策略是否适用于KRAS-G12C抑制剂?在sotorasib获得性耐药的SW837-R细胞和天然耐药的SW1463细胞中,研究人员验证了sotorasib联合他汀的效果。SW837-R细胞对sotorasib的IC₅₀显著升高,表现出p-ERK再激活。
他汀与sotorasib协同抑制增殖、克隆形成和诱导凋亡,并有效抑制p-ERK再激活。SW837-R异种移植模型中,sotorasib联合他汀显著抑制肿瘤生长。这些结果将MVA通路抑制策略从泛KRAS抑制剂拓展至KRAS-G12C抑制剂,具有更广泛的临床转化潜力。
小结:他汀联合G12C抑制剂在体内外均协同抑制耐药CRC生长,策略可拓展至KRAS-G12C抑制剂。
▲ 图7
研究小结
本研究首次揭示了增强子重塑驱动的MVA通路激活作为KRAS抑制剂耐药的核心机制。核心发现可归纳为:
增强子重塑是KRAS抑制剂耐药的表观遗传基础。耐药细胞中H3K27ac修饰的增强子发生广泛重塑,驱动胆固醇合成通路(含MVA通路)基因转录上调。MVA通路驱动的蛋白法尼基化(而非胆固醇本身)介导耐药。胆固醇本身不直接影响耐药表型;MVA通路来源的FPP用于蛋白法尼基化修饰是耐药的直接代谢基础。KRAS膜转运是耐药的核心执行机制。MVA通路上调→FPP增加→KRAS法尼基化增强→KRAS膜定位增加→即使在KRAS抑制剂存在下仍维持ERK信号激活。他汀可有效克服KRAS抑制剂耐药。他汀通过抑制HMGCR阻断MVA通路,阻止KRAS膜定位,恢复KRAS抑制剂敏感性,且这一策略在泛KRAS抑制剂和G12C抑制剂中均有效。临床相关性:耐药患者血清总胆固醇和LDL-C水平升高、BMI升高,提示MVA通路活性可能与临床指标相关,为患者分层提供了潜在生物标志物。
该研究将表观遗传重塑、代谢重编程和靶向治疗耐药三个领域联系起来,提出了“增强子-代谢-耐药”的新范式。从转化角度看,他汀作为临床广泛使用的降脂药物,其与KRAS抑制剂的联合应用具有较高的临床可行性。
从技术层面看,本研究整合了ChIP-seq、RNA-seq、类器官模型、患者来源异种移植和多种药理学干预手段,展示了表观遗传-代谢交叉研究的完整范式。
科似海:精准靶向代谢组学助力肿瘤代谢重塑与耐药机制研究
本研究首次揭示了增强子重塑通过激活MVA通路驱动KRAS抑制剂耐药的机制,证明MVA通路来源的FPP介导的KRAS法尼基化是耐药的核心执行机制。MVA通路代谢物(甲羟戊酸、IPP、FPP、GGPP)及胆固醇代谢网络的精确定量,对分析平台的灵敏度和特异性提出了极高要求。
科似海生物依托高灵敏度液质联用(LC-MS/MS)平台,建立了覆盖甲羟戊酸通路代谢物(甲羟戊酸、IPP、FPP、GGPP)及胆固醇代谢相关脂质的靶向绝对定量检测体系,支持细胞、组织、血清等多种样本类型,实现低丰度代谢物的可靠检出。科似海代谢以精准检测技术,赋能肿瘤代谢重塑及耐药机制研究。
【参考文献】
Gu Y, Zhong Y, Hu P, et al. Mevalonate pathway rewiring driven by enhancer remodelling confers resistance to KRAS inhibitors in colorectal cancer.Nat Commun. 2026;17:7086. DOI: 10.1038/s41467-026-73805-7

公司公众号
企业微信
微信
咨询
售后
咨询
微信
公众号
 CN